Etiketter

Summa sidvisningar

Leta i den här bloggen

lördag 11 oktober 2014

Glykogeenisyntaasi ja glykogeniini luomassa glykogeeniä. Animaatio gltkogeenin synteesistä

Glykogeenisyntaasi on entsyymi, joka osallistuu glykogeenin biosynteesiin. Entsyymi katalysoi UDP-glukoosimolekyylin liittämistä glykogeeniketjuun α-1,4-glykosidisidoksella. Samalla vapautuu ADP-molekyyli. Glykogeenisyntaasin EC-numero on EC 2.4.1.11 ja CAS-numero 9014-56-6.[1][2]

Jotta glykogeenisyntaasi voisi lisätä glukoosiyksiköitä muodostaakseen polymeerin vaatii se primeerikseen polysakkaridin, joka sisältää vähintään kuusi glukoosiyksikköä. Tämän saa aikaiseksi glykogeniinientsyymi. 
Tärkeä animaalinen varastosokeri  glykogeeni on glukoosin polymeeri ja se toimii nopeasti saatavilla olevan energian lähteenä.
Glykogeenin synteesi alkaa siten, että glykogeniini- niminen peptidi   autoglukosyloituu. Glykogeenisyntaasi pystyy   vain lisäämään siihen  alkupolysakkaridiketjuun  (glykaaniprimeeriin)  sokeria.


Glykogeniinistä on useita isoentsyymejä, joista yleisin on glykogeniini 1 (GYG1) , joka koostuu kahdesta molekyylimassaltaan 37 kDa samanlaisesta alayksiköstä. Tämän isoentsyymin lisäksi kädellisten maksassa esiintyy glykogeniini 2 (GYG2) , joka koostuu kahdesta molekyylimassaltaan 66 kDa olevasta samanlaisesta alayksiköstä. Glykogeniinin kumpikin alayksikkö on katalyyttisesti aktiivinen. Entsyymi siirtää glukoosiyksiköitä UDP-glukoosilta ja liittää ne itseensä tiettyjen tyrosiiniaminohappojen sivuketjuihin muodostaen glykaaniprimeerin. Tyypillisesti glukoosiyksiköitä on tässä primeerissä 5–13. Glykogeniini ei muodosta tätä pidempiä polymeerejä vaan glykogeenin synteesiä jatkaa se toinen entsyymi glykogeenisyntaasi ja glykogeniini muodostaa glykogeenipolymeerin proteiiniytimen. Glykogeniini vaatii toimiakseen mangaani-ioneja. Haaran muodostuksessa toimii branching  enzyme.
https://www.youtube.com/watch?v=9doz-9w1RtI


Glykogeenisyntaasista on kaksi eri muotoa, aktiivinen a-muoto ja inaktiivisempi fosforyloitu b-muoto, jonka eräisiin seriiniaminohappoihin on liittynyt fosforyyliryhmä.

 On useita kinaaseja, jotka fosforyloivat a-muodon b-muodoksi, tällaisia ovat muun muassa glykogeenisyntaasille spesifiset proteiinikinaasi A eli cAMP-riippuvainen proteiinikinaasi ja glykogeenisyntaasikinaasi-3 sekä useampia proteiineja fosforyloiva kaseiinikinaasi 2.

Glykogeenisyntaasikinaasi-3 on entsyymi, joka vastaa seriinin ja treoniinin fosfaattiryhmän kinaasista
GSK-3 paljastui vuonna 2006 Alzheimerin taudin metaboliseksi tekijäksi - GSK-3:n aktivaatio edeltää hermosolujen kuolemaa ja muistihäiriöitä aiheuttavan amyloidiplakin muodostumista.
Nisäkkäillä GSK-3-entsyymin koodaavat perimässä GSK3 Alfa ja GSK3 Beeta -geenit.


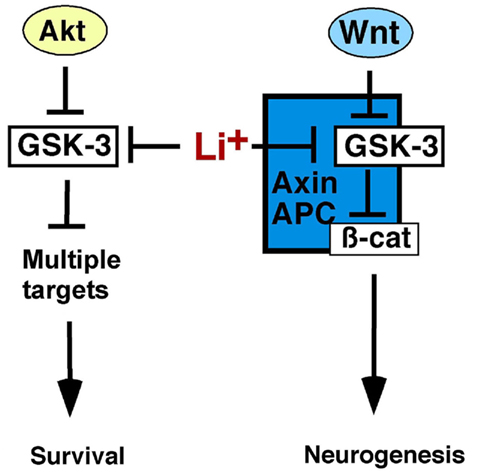
www.frontiersin.org Figure 1. Glycogen synthase kinase-3 regulates Wnt and Akt-dependent signaling. Growth factors, including neurotrophins, activate Akt, which phosphorylates, and inhibits GSK-3 allowing activation of downstream effectors to promote cell survival. Both Akt and GSK-3 have multiple targets not shown here for the sake of clarity. Wnts inhibit GSK-3 within the Axin complex stabilizing β-catenin, which activates Wnt target genes, and promotes neurogenesis. Axin-associated GSK-3 is not regulated by N-terminal phosphorylation and is thus distinct from Akt-regulated GSK-3, and both pools are inhibited by lithium. Thus lithium may stimulate neurogenesis by activating Wnt/β-catenin signaling and enhancing cell survival.

 Proteiinifosfataasi 1 -entsyymi aktivoi glykogeenisyntaasia poistamalla fosfaattiryhmiä entsyymistä.
 Se aktivoi glykogeenin synteesiä defosforyloimalla glykogeenisyntaasiin liitettyjä fosfaattiryhmiä ja täten muuttaen sen inaktiivisesta b-muodosta aktiivisempaan a-muotoon.

Insuliini on glykogeenisyntaasikinaasin inhibiittori ja siten aktivoi glykogeenisyntaasin toimintaa. Glykogeenisyntaasin ollessa fosforyloituna myös glukoosi-6-fosfaatti ja ATP kasvattavat sen katalyyttistä aktiivisuutta.
Glykogeenisyntaasin puutos on harvinainen sairaus. Sen seurauksena potilailla on hypoglykemia, johon voi liittyä myös asiduriaa.

Glukoosin pilkkoutuminen energiaksi (animaatio)

https://www.youtube.com/watch?v=EfGlznwfu9U

måndag 20 januari 2014

Uusi väitöskirja glykogeeniaineenvaihdunnan alalta

Löysin tämän abstraktin  viime kertaa kirjastossa käydessäni.

JOHANNA NILSSON. Two new disorders of glycogenmetabolism.
Institute of Biomedicine, Dep. of pathology, University of Gothenburg.
ISBN 978-91-628-8854-1.
Väitöstilaisuus on vielä edessäpäin. 
http://www.gu.se/omuniversitetet/aktuellt/kalendarium/eventdetalj/?eventId=1784826828
Selvitän tähän tiivistelmää suomenkielellä.
On syytä mainita tähän työn osat, koska ne ovat  varmaan PUB MED hakulaitteella löydettävissä.

I. Moslemi AR, Lindberg C, Nilsson J, Tajsharagi H, Andersson B, Oldfors A. Glycogenin-1 deficiency and inactivated priming of glycogen synthesis.
N Engl J Med. 2010 Apr 1; 362(13): 1203-10.

2. Nilsson J, Halim A, Moslemi AR, Pedersen A, Nilsson J, LArson G, Oldfors A. Molecular pathogenesis of a new glycogenosis caused by a glycogenin-1 mutation. Biochim Biophys Acta. 2012 Apr; 1822(4): 493-9.

 3. Nilsson J, Halim A,  Larsson E, Moslemi AR, Oldfors A, Larson G, Nislsson J.
 LC_MS/MS characterization of combined glycogenin-1 and glyogenin-2 enzymatic acxtivities reveals their self-glucosylation preferences. Biochim Biophys Acta. 2013 Nov.

4. Nilsson J, Schoser B, Laforet P, Kalev O, Lindberg C, Romero NB, Lopez MD, Akman HO, Wahbi K, Iglseder S, Eggers C, Engel AG, Dimauro S, Oldfors A. Polyglucosan body myopathy caused by defective ubiquitin ligase RBCK1. Ann neurol 2013 Jun 24.

Suomennosta sikäli miten nyt asian pystyn parhaiten ymmärtämään.
  •  Ensimmäinen  vastikään löydetty tauti:
Glykogeeni on glukoosin polymeeri ja se toimii nopeasti saatavilla olevan energian lähteenä. Glykogeenin synteesi alkaa siten, että glykogeniini- niminen peptidi   autoglukosyloituu.

On olemassa kaksi glykogeniini-geeniä. Ne ovat  geeni GYG1 ja geeni GYG2 ja ne koodaavat kahta isoformia.  Ensinmainittu geeni  koodaa glykogeniini-1 muotoa ja jälkimmäinen glykogeniini-2 muotoa. Kehossa on yleisesti  glykogeniini-1 muotoa, mutta glykogeniini-2- muotoa esiintyy pääasiassa maksassa sekä sitä on  myös sydämessä.

--/ KOMMENTTINI: Tässä täytyy välillä etsiä geenitiedot: 
  • GYG1 koodautuu somaattisesta  kromosomista 3 ja sen asema on Kr. 3. q24-q25.1.  joten sitä on  sekä miehillä että naisilla 2 versiota.  Tämä geeni assosioituu ornitoosiin,  glykogeenikertymätautiin XV.  Tämä GYG1 koodaa sitä glykogeniinia , jota on lihaksessa.
 http://www.genecards.org/cgi-bin/carddisp.pl?gene=GYG1
  • GYG2 koodautuu X- kromosomista, sillä Y-kromosomissa on vain  lyhennelmä tästä koodista, eikä se tuota funktionaalista proteiinia. Siis naisilla on  kaksi  funktionaalista versiota GYG2 ja miehillä vain yksi toimiva versio GYG2.
X - kromosomiin linkkiytynyt GYG2 geeni koodaa glykogeniiniä, jota on pääasiassa maksassa  ja rasvakudoksessa.   Molemmat  GYG1 ja GYG2 osallistuvat  veren glukoosin säätelyyn.
 http://www.genecards.org/cgi-bin/carddisp.pl?gene=GYG2
Tähän geeniin GYG2  assosioituvat sekä    glykogeenin varastoitumishäiriö  tyyppi 0  että glykogeenin varastoitumistauti

Engl. sitaatti: 

 Entrez Gene summary for GYG2 Gene:


This gene encodes a member of the the glycogenin family. Glycogenin is a self-glucosylating protein involved in the
initiation reactions of glycogen biosynthesis. A gene on chromosome 3 encodes the muscle glycogenin and this X-linked
gene encodes the glycogenin mainly present in liver; both are involved in blood glucose homeostasis. This gene has a
short version on chromosome Y, which is 3' truncated and can not make a functional protein. Multiple alternatively
spliced transcript variants encoding different isoforms have been identified.(provided by RefSeq, May 2010)

GeneCards Summary for GYG2 Gene: 


GYG2 (glycogenin 2) is a protein-coding gene. Diseases associated with GYG2 include glycogen storage disease type 0, and glycogen storage disease, and among its related super-pathways are Glycogen synthesis and Glycogen Metabolism. GO annotations related to this gene include glycogenin glucosyltransferase activity. An important paralog of this gene is GYG1.
..
  • JOHANNA NILSSONIN väitöskirjassa kuvataan kaksi uutta glykogeenin  aineenvaihdunnallista muuntumista  koskevaa häiriötä.
  •  Ensimmäinen  tautitapaus  on kuvattu 27 -vuotiaalta mieheltä, joka sai  fyysisen ponnistelun jälkeen äkilliseen sydänpysähdykseen johtaneen rytmihäiriön. Kliinisestä anamneesista saatiin tietää yläraajojen lihasheikkous. Hänellä todettiin kardiomyopatia ja epänormaali glykogeenin kertymä sydämeen, mutta tahdonalaisessa lihaksessa  esiintyi  glykogeenin puutosta.
Geenimutaation selvittelyssä todettiin  GYG1- geenituotteessa  Thr 83 Met ,  siis glycogeniini-1 peptidirakenteessa aminohappo 83, jonka pitäisi olla treoniini, oli muuttunut metioniiniksi., mikä johti autoglykosyloitumiskyvyn inaktivoitumiseen. Tarkemmassa yksityiskohtia selvittelevässä tutkimuksessa  (koeputki-glukosylaatio, soluvapaata proteiinia, massaspektrometria)  osoitettiin , Tyr- O- glykosylaation  poisjääminen ja tämä juuri on  autoglykosylaation alkutapahtuma.
Tätä defektiä pystyi kompensoimaan intermolekulaarisella  glykosylaatiolla  aktiivi glykogeniini-1, mutta glykogeniini-2 ei pystynyt kompensoimaan autoglykosylaation alkutapahtuman poisjäämistä. . 

Transkriptomi ja western blog- analyysit viittasivat siihen, että glykogeniini-2 esiintyy pääasiassa maksassa ja rasvakudoksessa ja vain vähäasteisesti sydämessä ja lihaksissa
Samanaikaisesti expressoituneista glykogeniniini-1 ja glykogeniini-2 glykopeptideistä  hankittujen  tietojen  automaattista  analyysia soveltamalla  osoitettiin, että glykogeniini-1 kiihdyttää glykogeniini-2:n  glukosylaatiota. 

(Siis:   Kromosomin 3:sta koodautuva glykogeniini-1  kiihdyttää X- kormosomista koodautuvan  glykogeniini-2  -peptidin   glukosyloistumista). 
  •  Toinen uusi tauti
Toinen tauti, mistä JOHANNA NILSSON kirjoittaa , ilmeni myopatiana ja kardiomyopatiana kahdeksaan eri perheeseen kuuluvilla kymmenellä potilaalla. Alkuoireita oli jalklihsten  heikkoutta  lapsuudessa ja nuoruudessa, myöhemmin seurasi yleistynyttä lihasheikkoutta ja kardiomyopatiaa.  Kardiomyopatia oli laadultaan nopeasti progredioivaa ja useissa tapauksissa sydämensiirto tuli aiheelliseksi. Luonteenomaisia morfologisia piirteitä oli epänormaalin glykogeenin, polyglukosaanin esiintymiset lihassäikeissä  (noin 50%:ssa säikeistä) , joista samalla puuttui normaali glykogeeni.  Geenissä RBCK1 havaittiin  useita lyhentymiä ja missense- mutaatioita. Tämä geeni koodaa E3 ubikitiiniligaasia. RBCK1 geenin puute  näyttää olevan  glykogeenin kertymasairauden yleinen  tyyppi ja se tulee ottaa huomioon,  jos on dilatoivaa kardiomyopatiaa 

.../ KOMMENTTI. GEENI RBCK1 on kromosomissa 20 p13.
 http://www.genecards.org/cgi-bin/carddisp.pl?gene=RBCK1&search=RBCK1/

  •  JOHANNA NILSSONIN  johtopäätöt:
Nilsson  on työryhmänsä kanssa kuvannut   kaksi uutta glykogenoosia, jotka vikuuttavat sydäntä ja lihaksia ja he ovat tutkineet   tautien patogeneesit.  Näiden uusien tautien geneettisen taustan löytyminen on tärkeää  oikean diagnoosin teossa, prognoosin arviossa, geneettisessä neuvonnassa ja hoidossa.


torsdag 2 januari 2014

GLP , glukagonin kaltainen peptidi ja GLP-1-analogit

 Tyypin 2 diabeteksen lääkkeistä GLP-1 analogeista tutkimus. Mikä on niiden vaikutusmekanismi? Immunologisen järjstelmän molekyylit (IL-1 ja IL-6)  välittävät lääkkeen vaikutuksia ruokahaluun. 
GLP-1 analogit voat suhteellisen uusia T2 Diabetes-lääkkeitä.  Göteborgilaistutkimus selvittää niiten vaikutuusta aivotasolla ja ruokahaluun.  Nämä GLP-1 analogit   muistuttavat  ja matkivat vaikutukseltaan kehon omaa hormonia GLP-1 , glukagonin kaltaista peptidi-1:tä, jota tuottaa sekä suoli että aivo.  Sekä kehon oma GLP-1 että GLP-1-analogit  vapauttavat  haiman beetasoluista insuliinia ja lisäksi vähentävät kehon rasvamassaa.  Parhaillaan tehdään kliinisiä tutkimuksia näiden lääkkeiden vaikutuksista lihavuuteen sinänsä.   Koe-eläimillä GLP-1:n kaltainen lääke lisää sellaista mRNA: ta joka koodaa IL-1 ja IL-6  niissä kahdessa aivo-osassa, jotka säätelevät energia-aineenvaihduntaa ( hypotalamus, aivorunko) .Samaiset interleukiinit sinänsä vähentävät koe-eläimen rasvamassaa. 

Ihmisillä siis ruokahalua ja kehonpainoa alentava  vaikutus näistä lääkkekistä välittyy  interleukiiniteitse. 

Tavallisissa diabeteslääkkeissä on GLP-1 analogeja valmisteissa 
exenatid, lixisenatid,  liraglutid.

Citeras som: Läkartidningen. 2013;110:CMMU Läkartidningen.se 2013-12-23

Hormoner i immunsystemet förmedlar läkemedels effekter på aptit


John-Olov Jansson, professor, Sahlgrenska akademin , Göteborgs universitet
Autoreferat. Hormonerna interleukin (IL) 1 och interleukin 6 är viktiga för vårt immunsystem, men de medierar också vissa läkemedels förmåga att minska aptit och vikt, enligt en studie från Göteborg. Studien ökar förståelsen för hur GLP-1-analoger, en relativt ny typ av läkemedel mot typ 2-diabetes, fungerar i hjärnan. Dessa läkemedel  härmar effekterna av det kroppsegna hormonet GLP-1 (glukagonlik peptid 1) som produceras i tarmen och hjärnstammen. Kroppseget GLP-1 och GLP-1-analoger i läkemedel frisätter insulin från betacellerna i bukspottkörteln och minskar dessutom fettmassan med cirka 3 kg. Det pågår kliniska prövningar av dessa läkemedel mot fetma i sig.
Studien visar att  behandling av gnagare med läkemedel som härmar GLP-1 ökar mRNA som kodar för de två immunmodulerande hormonerna IL-1 och IL-6 i hypotalamus och hjärnstammen, två delar av hjärnan som reglerar energiomsättningen. Samma forskargrupp har tidigare visat att IL-6 (och även IL-1) i sig minskar fettmassan hos friska försöksdjur via effekter i hjärnan [Wallenius et al. Nat Med. 2002;8:75-9]. Nu presenteras för första gången bevis för att de två interleukinerna medierar de positiva effekterna av GLP-1 på fetma. GLP-1-analoger kunde inte minska aptiten eller kroppsvikten om verkningarna av IL-1 och IL-6 hade blockerats med behandling med neutraliserande antikroppar eller antagonister. Dessa resultat stärks av att hämning av effekterna av IL-6 och IL-1 med genutslagning hos möss också blockerade effekterna av en GLP-1-analog.
Substanser som härmar GLP-1 finns i vanliga diabetesläkemedel som exenatid, lixisenatid och liraglutid. Även om dessa läkemedel har funnits på marknaden i snart 10 år har mekanismerna bakom deras fetmahämmande effekter i hjärnan till stora delar varit okända. Upptäckten att hormonerna IL-1 och IL-6 förmedlar den sänkning av aptit och kroppsvikt som fås med dessa GLP-1-liknande läkemedel kan i förlängningen leda till nya strategier för behandling av fetma hos människa.
Referenser
Shirazi R, Palsdottir V, Collander J, Anesten F, Vogel H, Langlet F, Jaschke A, Schürmann A, Prévot V, Shao R, Jansson JO, Skibicka KP.   Proc Natl Acad Sci U S A. 2013;110:16199-204.

Pohdittava artikkeli - ja suomennettavakin , GIP

Citeras som: Läkartidningen. 2013;110:CPD4 Läkartidningen.se 2013-12-30

Medelhavskost utan frukost ger lägre glukosvärden


Hans Guldbrand, distriktsläkare, doktorand, Vårdcentralen Lyckorna, Motala
Fredrik Nyström, professor, Endokrinmedicin, Universitetssjukhuset, Linköping
Autoreferat. Jämförelser mellan lågkolhydratkost och lågfettkost vid diabetesbehandling har nästan uteslutande avsett förändringar av olika riskmarkörer som studerats i fastande. I en ny koststudie vid Linköpings universitet på patienter med kost- eller tablettbehandlad diabetes undersöktes istället de mer akuta metabola effekterna av tre olika koster; lågkolhydratkost, lågfettkost och medelhavskost.
Lågfettkosten hade en näringsfördelning som sedan länge varit den rekommenderade i de nordiska länderna. Lågkolhydratkosten innehöll en relativt låg andel kolhydrater (ca 20 energiprocent) och en hög andel fett (ca 50 energiprocent). Medelhavskosten var komponerad med endast en kopp svart kaffe till frukost och hela energiinnehållet till lunch, med vin som måltidsdryck. Kaloriinnehållet i de tre menyerna, för frukost och lunch tillsammans, var likvärdiga. 21 patienter med typ 2-diabetes rekryterades. Under tre olika testdagar fick de äta frukost och lunch från de ingående kosttyperna. All mat lagades av en dietist och patienterna åt i sällskap med studieledarna. Blodprover togs sammanlagt sex gånger under varje testdag. Blodglukos, blodfetter, insulin och GIP (glucos-dependent insulinotropic peptide) analyserades.
Lågkolhydratkosten gav påtagligt lägre blodsockerstegringar efter måltid men en trend till högre triglycerider jämfört med lågfettkosten, samtidigt som lågfettkosten inducerade högre insulinstegringar än vad man fick av lågkolhydratkosten, se Figur 1. Inga signifikanta skillnader kunde ses avseende HDL- eller LDL-kolesterol vid samma jämförelser.
Ett intressant resultat var att medelhavskosten inte gav högre blodsockervärden än lågfettkosten efter lunch, trots skillnaden i energiinnehåll vid lunchen. En förklaring kan vara den kraftiga stegringen av GIP som leder till ökad insulinutsöndring.
Resultaten talar för att lågkolhydratkost jämfört med lågfettkost har en mindre belastande effekt på de insulinproducerande betacellerna vid diabetes. Trenden till höga nivåer av triglycerider efter måltid med lågkolhydratkost skulle kunna utgöra en riskfaktor, men å andra sidan har i flera studier visats lägre faste-triglyceridvärden vid intag av lågkolhydratkost jämfört med lågfettkost. Författarna har tidigare redovisat en studie med de långsiktiga effekterna av lågfett- och lågkolhydratkost (Guldbrand et al, Diabetologia 2012).
Att den energirika lunchmåltiden med medelhavskost gav likvärdig glukosnivå efter lunch jämfört med lågfettkosten ger anledning att ifrågasätta om det är riktigt att vid diabetes äta flera mindre måltider under dagen. Om den gynnsamma effekten av medelhavskosten berodde på den stora måltiden i sig som frigör GIP, de specifika näringsämnena eller vinet, kräver ytterligare forskning.

Referenser

Fernemark H, Jaredsson C, Bunjaku B, Rosenqvist U, Nyström FH,  Guldbrand H. PLOS ONE. 27 november 2013.

onsdag 4 april 2012

Diabetesta vastaan ei lie mahdollista rokottautua


Ingen effekt av diabetesvaccin

kertoo Ruotsin lääkärilehti, siis että diabatesrokotteesta ei ole näyttänyt olevan hyötyä.

http://www.lakartidningen.se/07engine.php?articleId=18059

Rokote perustuu glutamiinihappodekarboksyklaasi (GAD65) -entsyymiproteiiniin, jota esiintyy haiman betasoluissa. Tämä entsyymiproteiini löytyi 1980-luvulla vuonna ja sitä pidetään diabeteksen merkkiaineena, koska veressä kiertävät GAD-vasta-aineet voidaan assosioida beta-soluja tuhoavaan autoimmuuniseen hyökkäykseen ( Betasolu kuten aivojen harmaat neuronitkin käyttävät GLU- GABA- järjestelmää, jossa excitatoriesta glutamiinihaposta dekarboksylaatiossa tuottuu GABA, inhibitorinen välittäjäaine). Sitten todettiin että veressäkiertävät GAD -vasta-aineet eivät ole ainoastaan indikaatori, vaan niillä on osuutta myös taudin pahenemiseen. Arveltiin, että GAD- rokotteella voitaisiin tässä saada jotain etua aikaan. Toistaiseksi ei ole saaatu edullisia tuloksia. ( Itse asiassa, omana mielipiteenä luulen, että tilanne voi vielä tulla pahemmaksikin jos tuodaan uutta reaktioproteiinia tuohon erittäin sofistiseen infrastruktuuriseen kohtaan, missä pitäisi integroitu muunnos excitaation ja inhibition kesken tapahtua. Ja sitä paitsi sama entsyymi toimii myös harmaissa aivosoluissa. Itse asiassa olen sitä mieltä että suoranaisia glutamiinilähteitä pitäisi vähentää ravinnosta, jotta saadaan jonkinlainen relevantti mahdollisuus GLN-GLU-GABA syklille ( Se on neuronin ja betasolun ON- OFF- " johtorata", jota minimaalisempaa järjestelmää ei ole . Ihmiskunnan ravinnon proteiinien tasapainon tarkennus pitäisi tehdä. Nykyisellään ravinto on hyvin suuresti glutamiinipitoista modernin viljan takia. GLN- altaaseen lisäksihän tulee myös suuri endogeeninen glutamiinituotanto jäännöstypestä. Endogeeninen tuotto ei tosiaankaan tee essentiellejä aminohappoja siinä suuressa määrässä kuten glutamiinia. Paradigma proteiinintarpeesta voi olla jollain tavalla vinoutunut./LB).


Sitaatti:

Anders Hansen, leg läkare, frilansjournalist

O I New England Journal of Medicine presenteras en fas 3-studie på ett diabetesvaccin som utvecklats av ett svenskt företag. Resultatet är nedslående.

Vaccinet bygger på proteinet GAD65 (glutaminsyradekarboxylas), som uttrycks i de insulinproducerande betacellerna i pankreas. Proteinet upptäcktes på 1980-talet och användes först som en markör för diabetes, då antikroppar mot GAD i blodbanan kunde kopplas till det autoimmuna angrepp som förstör betacellerna och utlöser sjukdomen. Men forskning indikerade att GAD inte bara är en markör för diabetes utan att det även tycktes påverka utvecklingen av sjukdomen. Förhoppningen med ett GAD-vaccin var att det skulle kunna bromsa eller hindra det autoimmuna angreppet. Flera studier gjordes, däribland en fas 2-studie, med lovande resultat. Förhoppningarna inför den fas 3-studie som nu presenteras var mycket högt ställda, men de positiva resultaten har alltså inte kunnat verifieras.

Studien har bedrivits vid 63 kliniker i nio länder (Sverige, Finland, Frankrike, Tyskland, Italien, Holland, Slovenien, Spanien och Storbritannien). Totalt omfattar den 334 barn och ungdomar mellan 10 och 20 år med nylig debut av typ 1-diabetes och ett C-peptidvärde vid fasta på minst 0,3 ng per ml. Deltagarna vaccinerades inom tre månader efter sin diabetesdiagnos. Vaccinationen skedde vid två respektive fyra tillfällen, medan en kontrollgrupp gavs en verkningslös substans. Effekten mättes utifrån halterna av C-peptid. Resultaten kan sammanfattas med att man inte noterade någon effekt av vaccinet vad gäller C-peptidnivå vid mätning 15 månader efter vaccination, oavsett om det gavs vid två eller fyra tillfällen.

När resultaten av studien först blev kända under våren 2011 blev de mycket uppmärksammade, då det svenska bioteknikföretaget Diamyd, som utvecklat vaccinet, tappade 85 procent av sitt börsvärde på fyra miljarder kronor över en dag, ett av de största procentuella rasen för ett enskilt noterat företag i Stock­holmsbörsens historia. Kritik framfördes mot att företaget inte tillräckligt tydligt flaggat för de skyhöga risker som är förknippade med läkemedelsutveckling.

Ludvigsson J, et al. N Engl J Med. 2012;366:433-42.

Diabetesalan tutkimusten kärkiasioita

Sitaatti Ruotsin Lääkärilehdestä:

Tietyillä 1- tyypin diabetesta potevilla potilailla vaikuttaa olevan suojaa myöhäiskomplikaatioitten kehittymistä kohtaan ja tämä on usean tutkimuksen kiinnostava kohtio. Suojatekijöitä ollaan kartoittamassa:
http://www.lakartidningen.se/07engine.php?articleId=18063

Sitaatti: Vissa patienter tycks skyddade mot sena komplikationer – flera studier pågår

Kartläggning av skyddsfaktorer vid typ 1-diabetes har börjat


Valeriya Lyssenko, docent, forskare, Lund universitets diabetescentrum

Peter M Nilsson, professor, överläkare, Akutcentrum; båda institutionen för kliniska vetenskaper, Skånes universitetssjukhus, Malmö


Sammanfattat

Observationsstudier på patienter med långvarig typ 1-diabetes med sjukdomsduration mer än 50 år finns från England och USA men inte från Sverige. En sådan studie (PROLONG) har nyligen startat.

En kartläggning av skyddsfaktorer, såväl genetiska som icke-genetiska, vid långvarig typ 1-diabetes utan allvarliga kardiovaskulära eller renala komplikationer är angelägen.

Med hjälp av denna nya kunskap kan man förhoppningsvis utveckla nya mediciner eller terapier inriktade på mekanismer som skyddar mot allvarliga diabeteskomplikationer.


O Diabetes mellitus uppträder i olika former (framför allt typ 1, typ 2, LADA [latent autoimmune diabetes in adults], MODY [maturity-onset diabetes of the young] etc) och med olika kardiovaskulära riskfaktorer, kliniska komplikationer och varierande behov av behandling. Det är välkänt att olika diabeteskomplikationer kan uppstå vid längre tids sjukdomsduration och ökad belastning av riskfaktorer som hyperglykemi, hypertoni, dys­­lipidemi och rökning. Exempel på dessa komplikationer är makrovaskulära skador i hjärt–kärlsy­stemet, men även mikrovaskulära skador i ögon, njurar och perifer cirkulation. Till detta kan komma skador inom nervsystem, såväl perifert som centralt, liksom i andra organsy­stem. I den moderna diabetesvården är det viktigt att kunna kartlägga graden av organpåverkan för att därigenom kunna anpassa behandlingsprofilen.

Genom en förbättrad diabetesvård kan dessa sena komplikationer i de flesta fall uppskjutas eller framgångsrikt behandlas, t ex genom tidig riskfaktorkontroll, kärlingrepp eller laserbehandling av ögonbottnar. Tyvärr är det dock fortfarande så att många patienter tvingas uppleva nedsatt hälsa och välbefinnande till följd av diabeteskomplikationer, vilka även förorsakar stora sjukvårds­kostnader.

Tröskel vid 30 års sjukdomsduration: Av särskilt intresse är det därför att försöka utforska vilka skyddsfaktorer som kan föreligga när vissa patienter med typ 1-diabetes inte drabbas av några större diabeteskomplikationer trots lång sjukdomsduration, kanske från tidig barndom. Tidigare forskning har visat att det kan finnas något av en tröskel­effekt vid cirka 30 års sjukdomsduration. De patienter som vid denna tidpunkt ännu inte utvecklat några mer påtagliga diabeteskomplikationer i hjärt–kärlsystem eller njurar, även om mindre förändringar kan föreligga t ex i ögonbottnar, är ofta relativt skyddade mot dessa komplikationer under ytterligare ett antal år, ja, till och med efter 50 års sjukdomsduration eller längre. Bland skyddsfaktorer som diskuterats finns bl a inflytandet av genetiska faktorer, effekter av gynn­sam läkemedelsbehandling eller livsstil – eller rent av en slumpfaktor.

Uppmärksammad översikt: I en uppmärksammad översikt i Dia­betologia 2009 tog författaren, den brittiske dia­betesexperten Edwin Gale, upp olika modeller för att förklara fenomenet, dvs hur vissa individer trots långvarig hyperglykemi av varierande grad ändå inte tycks drabbas av komplikationer [1]. Han kunde skilja på dem som fick komplikationer men överlevde (survivors), dem som hade ett långsamt förlopp men till slut utvecklade komplikationer (delayers) och dem som aldrig verkade utveckla komplikationer (escapers). Bland skyddande faktorer påtalades högt HDL-kolesterolvärde, måttligt insulinbehov och långlivade föräldrar som markör för ett gynnsamt genetiskt inflytande [1].

Svensk nystartad studie: I Sverige finns cirka 11 000 patienter med typ 1-diabetes och diabetesduration mer än 30 år. Cirka hälften av dem saknar tecken på någon mer omfattande diabeteskomplikation (hjärt–kärl­sjukdom, njursjukdom) enligt samkörningar som gjorts mellan Nationella ­diabetesregistret och Socialstyrelsens nationella register för morbiditet och mortalitet [Jan Cederholm, Nationella dia­betesregistret, Uppsala, pers medd; 2011]. Mot denna bakgrund har en svensk studie kallad PROLONG nyligen startat [2]. Syftet är att erbjuda screening och provtagning av patienter med mer än 30 års duration av typ 1-diabetes och som ännu inte drabbats av större kardiovaskulära komplikationer eller njurpåverkan. En genetisk kartläggning kommer att göras med exomsekvensering. Kontroller väljs bland liknande patienter men med tidigt uppträdande ­diabeteskomplikationer, bl a från lokala diabetesregister i Skåne. Ett samarbete har även inletts med en rad andra sjukhus i hela landet. I centrum står en kartläggning av skyddande genetiska mekanismer, men även undersökning av and­ra möjliga skyddande faktorer i behandling, livsstil eller social bakgrund. Studien beräknas ta minst 2 år att genomföra och stöds av ett anslag från Vetenskapsrådet 2011–2013.

Liknande studier pågår internationellt: Liknande material har börjat insamlas även internationellt, bl a i Storbritannien inom »Golden Years Cohort« [3] och i USA inom »Joslin 50-Year Medalist Study« [4], liksom i Skottland. Detta skulle kunna ge möjligheter till framtida internationella samarbeten. I Joslin 50-Year Medalist-studien har man nyligen rapporterat [4] att många av deras patienter trots 50 års diabetesduration saknade tecken på komplikation, t ex proliferativ diabetesretinopati (43 procent med komplikation), nefropati (86,9 procent), neuropati (39,4 procent) eller kardiovaskulär sjukdom (51,5 procent). Bland deltagarna utan proliferativ dia­betesretinopati (96 procent) under de första 17 sjukdomsåren fanns ingen riskökning för retinopati under det återstående sjukdomsförloppet upp till 50 år. Den glykemiska kontrollen vid undersökningstillfället eller under de senaste 15 åren var däremot inte relaterad till komplikationsrisk, vilket kanske kan förvåna.

Från en randomiserad interventionsstudie vid typ 1-­diabetes, Diabetes Control and Complications Trial (DCCT), vet man dock att intensifierad glyk­emisk kontroll med flerdosinsulin är av betydelse för att förhindra komplikationer och att dagens patienter har en bättre prognos än patienter för några decennier sedan.

Hopp om att hitta skyddande gener: Det finns riskgener som satts i samband med ökad risk för diabeteskomplikationer, t ex retinopati [5], men nu står hoppet till att kunna hitta även skyddande gener. Det kan möjligen vara så att dessa skyddande gener spelar en roll, framför allt vid interaktion med någon eller några miljöfaktorer, kanske via behandling eller livsstil. Förhoppningsvis kan PROLONG-studien [2] bidra till ökade kunskaper inom detta viktiga område. Från andra studier vet man dessutom att det kan finnas genetiska markörer som är associerade med långt liv i den icke-diabetiska populationen, varför även dessa bör undersökas vidare.

Tydlig ärftlig benägenhet: Det är påtagligt att diabetessjukdomens förlopp varierar hos olika individer och att förekomsten av komplikationer från hjärta–kärl, ögon och njurar uppskattas vara högre när flera medlemmar inom samma familj drabbas av sjukdomen. Det tyder på att det finns en tydlig ärftlig benägenhet i sjukdomens förlopp.

Vilka är de genetiska faktorer som ökar risken för diabeteskomplikationer? Tyvärr känner vi hittills endast en mindre del av dem. Bland vanliga va­rianter finns generna UNC13B, ELMO1, PLEKHH2, CNDP1 och CNDP2, som visats vara associerade med nefropati, medan variationer i generna VEGF och AKR1B1 förslagits vara associerade med utveckling av retinopati.

Studier av genetiska variationer som är associerade med hjärt–kärlsjukdomar vid diabetes pågår. Däremot saknas väsentligen kunskap om skyddande faktorer. Kronisk hyperglykemi kan inducera »metabolic memory«, dvs en bakomliggande faktor för progressiv utveckling av diabeteskomplikationer trots normaliserad glykemi, som »minne« av tidigare episoder av hyperglykemi.

Mycket talas om att epigenetiska förändringar kan ligga till grund för att förklara inflytandet av detta metabola minne.

Nyligen har FinnDiane-studien visat att variationer i gener som kodar för metylering av enzymet histonmetyltransferas (SETD7-, SUV39H1- och SUV39H2-metyltransferas) är associerade med en skyddande verkan mot uppkomst av diabetesretinopati, hjärt–kärlsjukdomar och möjligtvis nefropati [6].

Mot denna bakgrund förefaller det fullt möjligt att det verkligen kan finnas skyddande genetiska faktorer och inte bara avsaknad av riskgener i relation till förekomst av diabeteskomplikationer.

Det finns även genetiska markörer som är associerade med livslängd och kärlåldrande, bl a SIRT-1.

*

Potentiella bindningar eller jävsförhållanden: Inga uppgivna.


Referenser
1. Gale EA. How to survive diabetes. Diabetologia. 2009;52:559-67.

2. Ajanki T. Varför slipper en del diabetiker komplikationer? Diabetesportalen.se. 21 jan 2011. http://diabetesportalen.se/arkiv-foer-nyheter/varfoer-slipper-en-del-diabetiker-komplikationer

3. Bain SC, Gill GV, Dyer PH, et al. Characteristics of type 1 diabetes of over 50 years duration (the Golden Years Cohort). Diabet Med. 2003;20:808-11.

4. Sun JK, Keenan HA, Cavallerano JD, et al. Protection from retinopathy and other complications in patients with type 1 diabetes of extreme duration: the Joslin 50-Year Medalist Study. Diabetes Care. 2011;34:968-74.

5. Abhary S, Hewitt AW, Burdon KP, et al. A sys-tematic meta-analysis of genetic association stud-ies for diabetic retinopathy. Diabetes. 2009;58:2137-47.

6. Syreeni A, El-Osta A, Forsblom C, et al; FinnDiane Study Group. Genetic examination of SETD7 and SUV39H1/H2 methyltransferases and the risk of diabetes complications in patients with type 1 diabetes. Diabetes. 2011;60:3073-80.